ATTR-Amyloidose
ATTRv-Amyloidose
Die hereditäre ATTR-Amyloidose, auch Varianten-ATTR-Amyloidose (ATTRv) genannt, wird durch eine krankheitsverursachende Variante im TTR-Gen verursacht, die von einem Elternteil vererbt wird. Es handelt sich um dasselbe Protein wie bei der wild-type ATTR-Amyloidose, das jedoch von Anfang an instabil ist und nicht erst durch das Alter. Sie kann die Nerven, das Herz oder beide betreffen, und weil sie in Familien weitergegeben wird, betrifft die Diagnose nie nur eine einzige Person.
01
Was ist ATTRv?
Das Wichtigste
Die Mutation stammt von einem Elternteil. Symptome können ab dem frühen Erwachsenenalter jederzeit auftreten, und dieselbe Variante verhält sich von Familie zu Familie unterschiedlich.
Ein verändertes Protein
ATTRv wird durch eine Mutation im TTR-Gen verursacht, die von einem Elternteil vererbt wird. Die Vererbung erfolgt autosomal-dominant. Durch die Mutation faltet sich Transthyretin fehlerhaft; das fehlgefaltete Protein lagert sich zu Amyloidfibrillen zusammen, die sich über die Jahre ansammeln.
Mehr als 130 Varianten des Gens sind bekannt. Manche sind an bestimmte Regionen und Bevölkerungsgruppen gebunden: Im Vereinigten Königreich gehören V122I und T60A zu den häufigsten.
Wann sie beginnt
Die Symptome können sich jederzeit ab dem Beginn des Erwachsenenalters zeigen. In welchem Alter, hängt von der Variante und von der familiären Herkunft ab.
Bei der polyneuropathischen Form beginnt die Krankheit bei Patienten portugiesischer Abstammung um das 30. Lebensjahr, bei anderen im Durchschnitt um das 60. Lebensjahr. Zwei Menschen mit derselben Mutation können im Abstand von Jahrzehnten erkranken.
130+
bekannte Varianten des TTR-Gens, mit großen Unterschieden in der geografischen Verbreitung und im klinischen Erscheinungsbild.
Die Zeit bis zur Diagnose ist je nach Person, klinischem Erscheinungsbild und Gesundheitssystem sehr unterschiedlich; die frühe Erkennung bleibt weltweit eine große Herausforderung.
ATTRv kommt weltweit vor, doch die Häufigkeit unterscheidet sich stark nach Land, Abstammung und TTR-Variante, mit anerkannten endemischen Gebieten in mehreren Regionen.
02
Zwei Formen, eine Krankheit
Die vorliegende Variante bestimmt zu einem großen Teil, wo sich das Amyloid ablagert. Ärzte beschreiben zwei klinische Bilder, auch wenn sehr viele Patienten Merkmale von beiden zeigen.
ATTRv-PN
Hereditäre Amyloid-Polyneuropathie
Auch familiäre Amyloid-Polyneuropathie genannt. Die Nerven tragen die Hauptlast: Das Empfinden in den Füßen lässt nach, die autonomen Nerven versagen zunehmend, und das Gehen wird unsicher. Häufig ist auch das Herz betroffen.
Unbehandelt kann sie sehr schwer verlaufen und zu erheblichen Behinderungen führen.
ATTRv-CM
Familiäre Amyloid-Kardiomyopathie
Eine erbliche systemische Amyloidose, bei der die Herzbeteiligung im Vordergrund steht. Die Ablagerungen versteifen und verdicken die Wände der Herzkammern, verkleinern die Kammern und schwächen den Blutfluss.
Ein Karpaltunnelsyndrom geht ihr oft fünf bis zehn Jahre voraus.
In der klinischen Praxis sind diese beiden Bilder selten so klar getrennt, wie ihre Namen vermuten lassen. Bei sehr vielen Patienten überschneiden sich die Beschwerden deutlich: Es sind gemischte, neurologische und kardiale Formen.
03
Symptome
Die Krankheit kündigt sich meist leise in den Füßen an und wird zunächst einer anderen Ursache zugeschrieben. Im Durchschnitt vergehen drei bis sechs Jahre, bis sie erkannt wird.
Nerven und Empfinden
Wo es beginnt
Das Temperatur- und Schmerzempfinden in den Füßen lässt nach. Brennen und Kribbeln treten ohne Anlass auf. Verletzungen bleiben unbemerkt, weil man sie nicht spürt. Die Schwäche breitet sich von den Füßen zu den Händen aus, Gehen und Gleichgewicht leiden.
Das autonome Nervensystem
Die Nerven, an die man nie denkt
Übelkeit, träge Verdauung, Appetitlosigkeit, Erbrechen. Verstopfung im Wechsel mit Durchfall. Erektionsstörungen. Schwindel oder Ohnmacht beim Aufstehen. Blasenstörungen. Ungewollter Gewichtsverlust von mehr als fünf Kilo in sechs Monaten.
Das Herz
Jeder Dritte braucht einen Herzschrittmacher
Die Erregungsleitung verlangsamt sich, manchmal bis zu einer extremen Bradykardie, mit dem Risiko eines Herzstillstands: Etwa jeder dritte Patient benötigt einen Herzschrittmacher. Das Amyloid lagert sich im Herzmuskel selbst ein, und die Herzinsuffizienz führt zu Atemnot bei Belastung.
Die Augen
Ablagerungen im Glaskörper, die bei 20 bis 30 % der Patienten auftreten, zeigen sich als Schlieren, die durch das Gesichtsfeld schweben. Ein Glaukom betrifft etwa 20 %. Trockene Augen mit Fremdkörpergefühl sind häufig.
Karpaltunnelsyndrom
Bei der kardiomyopathischen Form geht es den Herzsymptomen um fünf bis zehn Jahre voraus, an einer oder an beiden Händen. Oft ist es das allererste Zeichen der Krankheit.
Wann Sie ärztlichen Rat suchen sollten
Diese Anzeichen sind besonders wichtig, wenn in Ihrer Familie bereits eine Amyloidose bekannt ist. Sagen Sie es Ihrem Arzt: Das verändert, wonach er sucht.
- Taubheit oder Brennen in den Füßen
- Verletzungen an den Füßen, die unbemerkt bleiben
- Unsicherer Gang, Gleichgewichtsstörungen
- Übelkeit, Erbrechen, zu frühes Sättigungsgefühl
- Verstopfung im Wechsel mit Durchfall
- Schwindel oder Ohnmacht beim Aufstehen
- Erektionsstörungen
- Blasenstörungen
- Gewichtsverlust von mehr als fünf Kilo in sechs Monaten
- Schlieren, die durch das Gesichtsfeld schweben
ATTRv wird in Familien weitergegeben. Eine Diagnose bei einer Person ist eine Frage an alle ihre Blutsverwandten.
04
Wie ATTRv diagnostiziert wird
Ein einziger Test bringt Gewissheit, und es ist eine Blutuntersuchung. Die Schwierigkeit liegt davor: bei einer Neuropathie, die hundert anderen gleicht und der drei bis sechs Jahre lang deren Ursachen zugeschrieben werden.
01
Einen Spezialisten aufsuchen
Einen Neurologen für die polyneuropathische Form, einen Kardiologen für die kardiale Form. Die Symptome werden leicht häufigeren Ursachen einer Neuropathie zugeschrieben, und bis zur Diagnose vergehen im Durchschnitt drei bis sechs Jahre.
02
Ein genetischer Bluttest
Er bestätigt die Mutation im TTR-Gen. Dieser Test benennt die Krankheit, und er unterscheidet die wild-type ATTR-Amyloidose von der erblichen Form.
03
Das Amyloid nachweisen
Eine Biopsie weist die Ablagerungen nach. Ist das Herz betroffen, zeigen Echokardiografie oder Herz-MRT die verdickten Wände, und eine Knochenszintigrafie stützt die Diagnose ohne Biopsie. Eine AL-Amyloidose muss ausgeschlossen werden.
04
Die Familie untersuchen
Sobald eine Mutation festgestellt wurde, kann Angehörigen ein Test angeboten werden. Bei der kardiomyopathischen Form führt dies zu einer systematischen Untersuchung der Familie, um die Krankheit zu finden, bevor sie sich bemerkbar macht.
05
Behandlung
Mehrere Medikamente verlangsamen diese Krankheit heute. Keines macht rückgängig, was sie bereits angerichtet hat.
Beginnen, bevor der Schaden entsteht
Ein verlorener Nerv kommt nicht zurück. Die Schäden, die diese Krankheit verursacht, sind in der Regel irreversibel, und keine Behandlung macht sie rückgängig. Was die Behandlung leistet: Sie verhindert, dass die Krankheit weiter fortschreitet.
Diese eine Tatsache erklärt alles Weitere auf dieser Seite: warum die Zeit bis zur Diagnose zählt, warum Träger jedes Jahr untersucht werden und warum Familien getestet werden.
TTR-Stabilisatoren
Ein Stabilisator, der täglich eingenommen wird. Es gibt zwei Dosierungen: eine niedrigere bei Polyneuropathie, eine höhere, wenn das Herz betroffen ist. Er verlangsamt die Krankheit.
Gen-Silencer (Infusion)
Wird alle drei Wochen als Infusion verabreicht. Vorübergehende Bauchschmerzen und Schwellungen der Gliedmaßen sind möglich. Regelmäßige Blutkontrollen sind nicht erforderlich.
Antisense-Therapie
Eine Injektion unter die Haut einmal pro Woche. Sie erfordert eine engere Überwachung: Bestimmung der Blutplättchen alle zwei Wochen und regelmäßige Kontrollen der Nierenfunktion.
Gen-Silencer (Injektion)
Wird alle drei Monate unter die Haut gespritzt, im Krankenhaus oder zu Hause. Keine Prämedikation, keine routinemäßigen Blutuntersuchungen.
Lebertransplantation
Lange Zeit der einzige Weg, die Bildung des veränderten Proteins zu stoppen. Seit Medikamente an ihre Stelle getreten sind, ist sie nur noch in Ausnahmefällen angezeigt.
Leben mit den Symptomen
Spezielle Schmerzmittel und wirkstoffhaltige Pflaster gegen neuropathische Schmerzen. Sorgfältige Fußpflege, denn eine Wunde, die man nicht spürt, wird nicht versorgt. Ein Herzschrittmacher bei Erregungsleitungsstörungen. Eine Vitrektomie bei Glaskörperablagerungen, die das Sehen bedrohen, mit guter Erholung der Sehkraft. Augentropfen, Laser oder Operation beim Glaukom und künstliche Tränen gegen Trockenheit.
Wenn das Herz betroffen ist
Weniger Salz, zusammen mit harntreibenden Mitteln (Diuretika), lindert Atemnot und Schwellungen. Bei unregelmäßigem Herzrhythmus verhindert eine Blutverdünnung (Antikoagulation), dass sich im Herzen Gerinnsel bilden.
Wie bei der wild-type ATTR-Amyloidose können manche Medikamente, die bei gewöhnlicher Herzinsuffizienz routinemäßig gegeben werden, darunter Betablocker und Vasodilatatoren, die Lage verschlechtern und werden daher vermieden. Diese Entscheidung trifft Ihr Kardiologe. Setzen Sie eine Behandlung nie eigenmächtig ab.
06
Genetik und Familie
Das unterscheidet ATTRv von allen anderen Formen der Amyloidose: Sie betrifft nie nur eine Person allein.
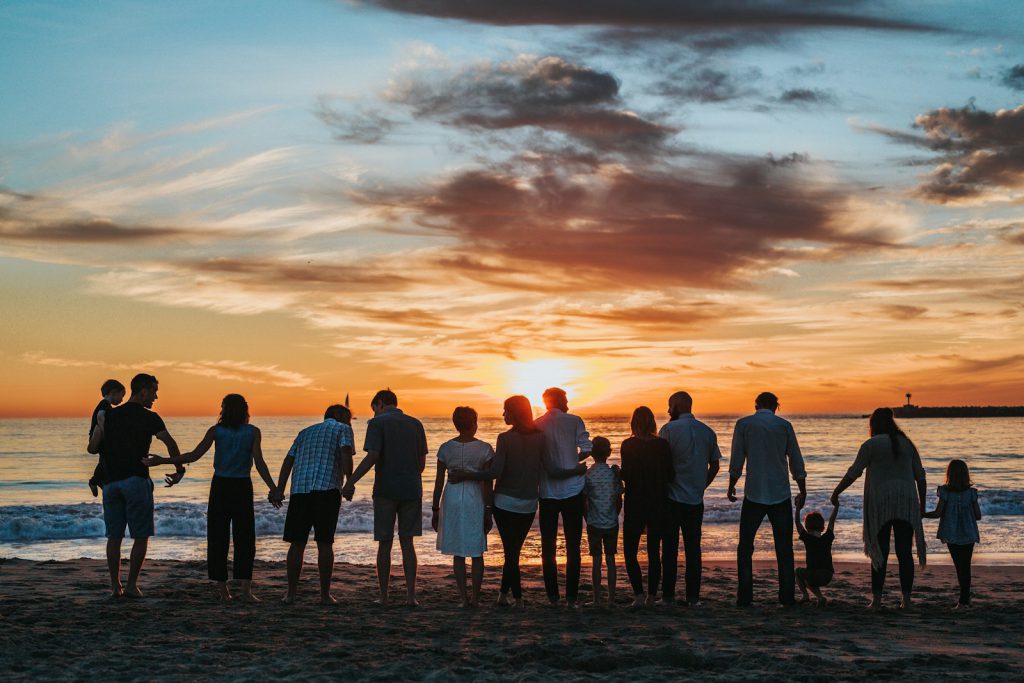
Eine Diagnose, die mehr als eine Person betrifft
ATTRv wird autosomal-dominant vererbt: Die Variante stammt von einem Elternteil, und jedes Kind eines Trägers hat eine Wahrscheinlichkeit von eins zu zwei, sie seinerseits zu erben.
Träger der Variante zu sein bedeutet nicht, dass die Krankheit in einem bestimmten Alter ausbricht: Zwei Menschen mit derselben Mutation können im Abstand von Jahrzehnten erkranken, und manche erkranken nie. Es bedeutet aber, regelmäßig untersucht zu werden.
Prädiktive Gendiagnostik
Sobald in einer Familie eine Mutation festgestellt wurde, kann Angehörigen ein Gentest angeboten werden. Wer die Variante trägt, aber keine Symptome hat, wird einmal im Jahr untersucht, damit die ersten Anzeichen erkannt werden, sobald sie auftreten, und nicht erst Jahre später.
Der Grund ist nüchtern: Sind die Schäden einmal entstanden, sind sie in der Regel irreversibel. Ob Sie sich testen lassen, bleibt eine persönliche Entscheidung, die niemand allein abwägen sollte: Ihr Zentrum ist da, um Ihnen beim Nachdenken zu helfen.
07
Nachsorge und Prognose
Ein fester Rhythmus
Eine neurologische Untersuchung alle sechs bis zwölf Monate. Eine jährliche kardiologische Kontrolle: Untersuchung, EKG, Echokardiografie, BNP und Troponin, bei Bedarf mit Langzeit-EKG (Holter). Ist ein Herzschrittmacher eingesetzt, wird er alle sechs Monate kontrolliert. Gastroenterologie und Urologie werden je nach Bedarf hinzugezogen.
Mehr als Ärzte
Die Versorgung ist um ein multidisziplinäres Zentrum organisiert. Psychologen, Sozialarbeiter, Ergotherapeuten und Physiotherapeuten gehören dazu, denn eine Krankheit, die Nerven, Darm, Augen und Herz erreicht, erreicht auch ein ganzes Leben.
Unbehandelt führt die Krankheit unaufhaltsam zu zunehmender Behinderung. Früh behandelt, nimmt sie einen anderen Verlauf. Darin liegt das ganze Argument für das Testen, und für das Testen von Familien.
FAQ
Häufige Fragen
Werden meine Kinder es erben?
ATTRv wird autosomal-dominant vererbt: Jedes Kind eines Trägers hat also eine Wahrscheinlichkeit von eins zu zwei, die Variante zu erben. Ein Gentest kann diese Frage direkt beantworten. Ob und wann Sie ihn machen, ist eine Entscheidung, bei der Ihr Zentrum Sie unterstützen kann.
Wenn ich Träger der Variante bin, werde ich dann krank?
Nicht unbedingt, und nicht in einem vorhersehbaren Alter. Symptome können ab dem frühen Erwachsenenalter jederzeit auftreten, und das Erkrankungsalter hängt von der Variante und der familiären Herkunft ab: Zwei Menschen mit derselben Mutation können im Abstand von Jahrzehnten erkranken. Träger ohne Symptome werden einmal im Jahr untersucht, damit die Krankheit ganz am Anfang erkannt wird.
Ist ATTRv dieselbe Krankheit wie ATTRwt?
In beiden Fällen faltet sich dasselbe Protein fehlerhaft, aber aus unterschiedlichen Gründen. Bei der wild-type ATTR-Amyloidose ist das Gen normal, und allein das Alter macht das Protein instabil. Bei ATTRv ist es eine vererbte Mutation. Am Herzen können sich beide ähneln: Genau deshalb gehört ein Gentest zur Diagnose, und deshalb ist das Ergebnis für Ihre Angehörigen wichtig und nicht nur für Sie.
Lassen sich die Nervenschäden rückgängig machen?
In der Regel nicht. Die Folgen der Krankheit sind meist irreversibel, und die heutigen Behandlungen verlangsamen sie, statt sie rückgängig zu machen. Deshalb wird so großer Wert auf die frühe Diagnose, die jährliche Untersuchung der Träger und das Testen von Familien gelegt.
Was ist der Unterschied zwischen ATTRv-PN und ATTRv-CM?
Das Organ, in dem sich das Amyloid vor allem ablagert. Bei ATTRv-PN sind es die Nerven, bei ATTRv-CM das Herz. Doch die Unterscheidung ist in den Namen klarer als in der Klinik: Bei sehr vielen Patienten überschneiden sich beide deutlich, und auch bei der polyneuropathischen Form ist das Herz häufig betroffen.
Diese Seite dient der allgemeinen Information von Patienten, Familien und medizinischem Fachpersonal. Sie ersetzt keine ärztliche Beratung. Die Verfügbarkeit der hier genannten Behandlungen ist von Land zu Land unterschiedlich. Besprechen Sie Ihre Situation immer mit Ihrem eigenen Behandlungsteam.